 COMISSÃO EUROPEIA
Bruxelas, 8.8.2016
COM(2016) 498 final
RELATÓRIO DA COMISSÃO
Atividades relacionadas com a farmacovigilância dos Estados
x001e
Membros e
da Agência Europeia de Medicamentos relativas aos medicamentos para uso humano
(2012 – 2014)
{SWD(2016) 284 final}
RELATÓRIO DA COMISSÃO
Atividades relacionadas com a farmacovigilância dos EstadosMembros e
da Agência Europeia de Medicamentos relativas aos medicamentos para uso humano
(2012 – 2014)
1.Introdução
Na União Europeia (UE), os medicamentos para uso humano estão sujeitos a ensaios rigorosos, bem como a um processo de avaliação em termos de qualidade, segurança e eficácia, antes de serem autorizados a nível dos EstadosMembros ou a nível da União Europeia. Uma vez introduzidos no mercado, continuam a ser objeto de monitorização através de atividades de farmacovigilância.
A farmacovigilância, tal como definida pela Organização Mundial de Saúde (OMS), é a ciência e as atividades de deteção, avaliação, compreensão e prevenção dos efeitos adversos ou de qualquer outro problema relacionado com os medicamentos.
Alguns efeitos secundários ou «reações adversas» podem não ser detetados até que um grande número de pessoas tenha utilizado o medicamento em condições reais. Por conseguinte, é essencial que a segurança de todos os medicamentos seja controlada ao longo de toda a sua utilização nas práticas de cuidados de saúde.
O quadro jurídico da UE em matéria de farmacovigilância dos medicamentos para uso humano está estabelecido no Regulamento (CE) n.º 726/2004
e na Diretiva 2001/83/CE
. A legislação foi alterada em 2010
e em 2012
.
O artigo 29.º do Regulamento (CE) n.º 726/2004 e o artigo 108.ºB da Diretiva 2001/83/CE requerem a apresentação regular de relatórios sobre a execução das atividades de farmacovigilância pela Agência Europeia de Medicamentos (EMA) e pelos EstadosMembros, respetivamente.
O presente relatório e o documento de trabalho que o acompanha descrevem as atividades do sistema da UE de colaboração em rede para a monitorização e o controlo da segurança dos medicamentos para uso humano e centrase em atividades desde o início da entrada em vigor da nova legislação, em 2012, até ao final de 2014, mas inclui também informações sobre algumas tarefas e processos iniciados até julho de 2015.
2.Forte colaboração entre as Autoridades Reguladoras Europeias
Assegurar que os reguladores podem responder aos problemas de saúde emergentes ou urgentes em tempo útil e de forma eficaz é um elemento de particular importância da nova legislação em matéria de farmacovigilância. Para esse efeito, as autoridades de regulação dos medicamentos em 31 países do Espaço Económico Europeu (EEE), a EMA e a Comissão Europeia colaboram estreitamente e trabalham em parceria como uma rede para debater e tratar rapidamente qualquer problema emergente no interesse do acesso dos doentes a medicamentos seguros e eficazes. A legislação aumentou a capacidade de tomar uma ação regulamentar rápida e sólida mediante: a criação do comité de avaliação do risco de farmacovigilância, o reforço do grupo de coordenação para o reconhecimento mútuo e os processos descentralizados (medicamentos para uso humano) e a introdução de novos procedimentos de tomada de decisão acelerada nos casos em que esteja em risco a saúde pública.
2.1.O papel dos EstadosMembros
Todos os EstadosMembros do EEE contribuem para a totalidade do sistema de farmacovigilância. São eles que fornecem grande parte dos recursos e conhecimentos para avaliar os sinais de possíveis efeitos secundários emergentes e assumem a liderança na avaliação e análise de dados quando um problema de segurança é avaliado a nível europeu. Mantêm os serviços de inspeção que asseguram que os medicamentos comercializados na UE são fabricados de forma adequada e têm a qualidade adequada, e que os sistemas de farmacovigilância das empresas funcionam como devem.
A legislação atribui ao grupo de coordenação para o reconhecimento mútuo e os processos descentralizados (medicamentos para uso humano) (CMDh), um organismo que representa as entidades reguladoras nacionais do EEE, o mandato para conduzir a tomada de decisões quando não estiverem envolvidos medicamentos autorizados de acordo com o procedimento centralizado.
2.2.O papel da Agência Europeia de Medicamentos
A EMA desempenha um papel central no sistema da UE, coordenando as suas atividades e prestando apoio técnico, regulamentar e científico aos EstadosMembros e à indústria.
O novo comité científico, o comité de avaliação do risco de farmacovigilância (PRAC), foi criado em julho de 2012. O mandato do PRAC abrange todos os aspetos da gestão dos riscos dos medicamentos para uso humano. Os membros do PRAC são peritos dos EstadosMembros da UE em matéria de farmacovigilância e regulamentação, bem como peritos científicos e representantes dos profissionais de cuidados de saúde e das organizações de doentes nomeados pela Comissão Europeia. A figura 1 do anexo apresenta a frequência relativa das principais atividades relacionadas com a farmacovigilância na agenda do PRAC entre julho de 2012 e dezembro de 2014.
2.3.O papel da Comissão
A Comissão Europeia é a autoridade competente para os medicamentos autorizados a nível central e fornece a base jurídica que está na base do sistema de farmacovigilância da UE.
3.Principais tarefas e atividades relacionadas com a farmacovigilância
Todo o processo relativo à farmacovigilância desde os sistemas que monitorizam e detetam eventuais efeitos adversos até às medidas regulamentares para atenuar os riscos é objeto de intensa coordenação, envolvendo a rede reguladora, a indústria farmacêutica e os sistemas de saúde. O sistema recebe uma vasta gama de contributos, incluindo os provenientes de entidades reguladoras não europeias, do meio académico, dos profissionais de saúde e dos doentes.
O processo de farmacovigilância subdividese nas seguintes tarefas principais:
Planeamento da gestão dos riscos — avaliar os riscos de cada novo medicamento e desenvolver planos de recolha de dados e de redução dos riscos. O PRAC reviu 48 planos de gestão dos riscos (RPM) entre julho e dezembro de 2012, 637 em 2013 e 597 em 2014. Os EstadosMembros, no seu conjunto, receberam cerca de 3 500 (2012), 7 500 (2013) e 9 000 (2014) RPM para medicamentos autorizados a nível nacional.
Recolha e gestão de relatórios de casos de eventuais efeitos secundários (reações adversas medicamentosas (RAM)). A figura 2 do anexo apresenta os relatórios de incidentes adversos graves entre 2011 e 2014.
Deteção e gestão de sinais analisar a comunicação de suspeitas de efeitos secundários para a identificação de sinais. Cerca de 193 sinais únicos foram avaliados pelo PRAC entre setembro de 2012 e dezembro de 2014. A figura 3 do anexo apresenta o número de debates no PRAC relativas quer aos novos sinais quer ao seguimento dos debates e a figura 4 apresenta uma panorâmica das ações regulamentares na sequência da avaliação dos sinais.
Monitorização de rotina dos riscos e benefícios dos medicamentos através de relatórios periódicos atualizados de segurança (PSUR) e manutenção da lista (lista EURD) com o calendário de apresentação dos PSUR. O PRAC reviu 20 PSUR de julho a dezembro de 2012, 436 PSUR em 2013 e 471 PSUR em 2014. A figura 5 do anexo apresenta uma panorâmica das ações regulamentares na sequência da avaliação dos PSUR. Além disso, o número de PSUR apresentados às autoridades nacionais competentes nos EstadosMembros para avaliações puramente nacionais ascendeu a cerca de 5 000 em 2012, 3 500 em 2013 e 3 000 em 2014, tendo o número de procedimentos de partilha de trabalho dos PSUR para os medicamentos autorizados puramente a nível nacional ascendido a 62, 151 e 116, durante os mesmos períodos.
Consultas avaliações de questões importantes em matéria de segurança e da relação benefíciorisco à escala europeia. Entre julho de 2012 e dezembro de 2014, o PRAC recebeu 31 consultas sobre segurança. Nove dessas consultas envolviam medicamentos autorizados a nível central, referindose as restantes unicamente a produtos autorizados a nível nacional (ver figura 6 do anexo). Outras preocupações a nível nacional foram também debatidas pelo CMDh para decidir se uma avaliação a nível da UE seria necessária, mas não tiveram como resultado uma consulta. Estes debates no âmbito do CMDh foram realizados em 2 ocasiões em 2013 e em 6 ocasiões em 2014.
Gestão de informações sobre produtos sujeitos a monitorização adicional e produtos que foram retirados. No final de 2014, a lista de medicamentos sujeitos a monitorização adicional incluía 193 medicamentos autorizados ao abrigo do procedimento centralizado e 8 substâncias em 1 269 medicamentos autorizados a nível nacional. Durante 2014, a EMA recebeu 132 notificações de retirada de produtos.
Avaliação e coordenação de estudos após a comercialização através de estudos de segurança após autorização e estudos de eficácia após autorização. Entre julho de 2012 e dezembro de 2014, o PRAC examinou protocolos para 38 estudos de segurança após autorização (PASS) com base na observação, impostos. Os EstadosMembros avaliaram mais 17 protocolos PASS para medicamentos autorizados a nível nacional.
Realização de inspeções para assegurar que os sistemas de farmacovigilância das empresas cumprem as boas práticas de farmacovigilância. O número de inspeções realizadas ascendeu a 207 (2012), 195 (2013) e 167 (2014), e a 26, 37 e 48, respetivamente, para medicamentos autorizados a nível central.
Comunicação sobre questões relacionadas com a segurança e interação e diálogo com as partes interessadas pertinentes. As agendas, os destaques e as atas das reuniões do PRAC são publicados, bem como as comunicações de segurança pública sobre questões relevantes. Houve 14 comunicações de segurança pública emitidas no segundo semestre de 2012, 78 em 2013 e 57 em 2014.
Desenvolvimento de sistemas e orientações, e promoção da investigação para colmatar as lacunas de conhecimento.
Monitorização do desempenho do sistema, incluindo o cumprimento de obrigações legais e normas.
Formação e desenvolvimento de capacidades.
4.Melhoria dos sistemas e dos serviços
O papel da EMA inclui o fornecimento de alguns dos sistemas e serviços necessários para o funcionamento da rede de farmacovigilância. A nova legislação exigiu o desenvolvimento de alguns novos sistemas e serviços e a melhoria ou a simplificação de outros. Os EstadosMembros e as principais partes interessadas, incluindo a indústria farmacêutica, deram um importante contributo para a conceção e o desenvolvimento destes sistemas. Os desenvolvimentos incluíram:
A base de dados prevista no artigo 57.º de todos os medicamentos autorizados (a nível central e nacional) na UE com informações sobre mais de 580 000 medicamentos de cerca de 4 300 titulares de autorizações de introdução no mercado.
Serviço de rastreio da literatura médica — a EMA deve proceder à seleção e ao rastreio da literatura médica a fim de detetar comunicações de suspeitas de reações adversas a determinadas substâncias ativas e inserilas na base de dados EudraVigilance, na forma de relatório de segurança de casos individuais. O serviço foi lançado em junho de 2015.
O repositório dos PSUR foi desenvolvido e disponibilizado durante o período abrangido pelo relatório e a sua funcionalidade foi auditada com sucesso em 2015.
A legislação exige o reforço da base de dados EudraVigilance para apoiar a simplificação de relatórios, a melhoria das funções de pesquisa, análise e seguimento e uma melhor qualidade dos dados. Foram realizados progressos em matéria de melhorias durante o período abrangido pelo relatório, incluindo o lançamento do sítio Web dedicado às RAM e o apoio a atividades de deteção de sinais. A auditoria final do sistema atualizado deverá estar concluída no início de 2018.
5.Cooperação e coordenação
A Comissão e a EMA, além de coordenarem a rede que conta com mais de 30 autoridades nacionais competentes, trabalham em estreita cooperação com outros reguladores internacionais através de acordos bilaterais e através de fóruns multilaterais, como a Associação da Conferência Internacional de Harmonização dos Requisitos Técnicos para os Medicamentos para Uso Humano (ICH), a fim de promover abordagens comuns e requisitos normalizados para a autorização de medicamentos.
Uma boa farmacovigilância depende da cooperação entre as partes interessadas, o que foi incentivado pela legislação. É fundamental o contributo dos doentes e dos profissionais de cuidados de saúde ao longo do processo de autorização de medicamentos e da farmacovigilância. Este contributo é concretizado através dos representantes da sociedade civil que são membros do PRAC e que são especificamente consultados para determinados tipos de consultas.
6.Desenvolvimento contínuo e futuro da rede
Durante o período abrangido pelo relatório e mais além, a rede de farmacovigilância centrase na formação para desenvolver a compreensão da farmacovigilância e na ciência regulamentar para permitir a partilha de boas práticas, melhorar a eficácia e a eficiência dos processos e reforçar as capacidades.
Os EstadosMembros e a EMA oferecem ampla formação ao pessoal regulador e às partes interessadas externas relevantes. A eficiência e a eficácia dos processos de farmacovigilância melhoraram. Foram lançados projetos para melhorar a ciência e a prática da farmacovigilância, nomeadamente: a ação conjunta Strengthening Collaboration for Operating Pharmacovigilance in Europe (SCOPE) (reforço da colaboração para o funcionamento da farmacovigilância na Europa); a European Network of Centres for Pharmacoepidemiology and Pharmacovigilance (ENCePP) (rede europeia de centros de farmacoepidemiologia e farmacovigilância); e o projeto PROTECT. Os resultados destas iniciativas já começaram a contribuir para o desenvolvimento do processo e a atualização das orientações.
7.Conclusões
A rede europeia de farmacovigilância representa um exemplo de cooperação bem sucedida a nível europeu, em benefício dos cidadãos da UE. O sistema em rede permite aos participantes partilhar os melhores conhecimentos especializados disponíveis e os melhores elementos de prova e coordenar ações de regulamentação, produzindo resultados mais eficientes e coerentes para todos. Os instrumentos regulamentares disponíveis ao abrigo da legislação revista, incluindo planos de gestão de riscos, estudos após autorização, deteção e gestão de sinais a nível da UE, avaliação de relatórios periódicos atualizados de segurança e revisões dos medicamentos através de consultas, representam uma abordagem cada vez mais próativa da segurança dos medicamentos, complementada por melhorias na ação regulamentar e na comunicação nos casos em que são identificados problemas de segurança.
O sistema funciona com um elevado nível de transparência, o que é necessário para desenvolver a confiança da sociedade que serve. Foram criados mecanismos para garantir que o público da UE recebe em tempo útil informações exatas em matéria de segurança. A participação das principais partes interessadas, tais como os doentes e os profissionais de cuidados de saúde, está integrada no sistema, nomeadamente através da comunicação pelos doentes de suspeitas de efeitos secundários. Para o futuro, prevêse o aprofundamento desta participação, incluindo através da realização de audições públicas para questões de segurança essenciais.
Prosseguem os trabalhos relativos à infraestrutura necessária para apoiar um maior desenvolvimento do sistema e para simplificar e racionalizar os processos existentes, sempre que possível, de forma a minimizar a carga regulamentar para todas as partes interessadas. A disponibilização do serviço de rastreio da literatura médica, do novo sistema EudraVigilance, do repositório dos PSUR e a plena utilização da base de dados dos produtos da UE prevista no artigo 57.º irão permitir aumentar a eficiência e a simplificação para as partes interessadas. Prosseguem os trabalhos para completar o desenvolvimento e a implementação de outros sistemas, tal como a comunicação centralizada das RAM através da base de dados EudraVigilance. A investigação em curso no domínio da ciência regulamentar, tais como as atividades de investigação apoiadas pelo programaquadro de investigação da UE, irá igualmente apoiar futuros melhoramentos.
Abreviaturas
|
RAM
|
reações adversas medicamentosas
|
|
CMUH
|
Comité dos Medicamentos para Uso Humano
|
|
CMDh
|
grupo de coordenação para o reconhecimento mútuo e os processos descentralizados (medicamentos para uso humano)
|
|
EEE
|
Espaço Económico Europeu
|
|
EMA
|
Agência Europeia de Medicamentos
|
|
UE
|
União Europeia
|
|
EURD
|
lista de datas de referência da União Europeia e frequência de apresentação de relatórios periódicos atualizados de segurança
|
|
ICSR
|
relatório de segurança de casos individuais
|
|
PASS
|
estudo de segurança após autorização
|
|
PRAC
|
Comité de Avaliação do Risco de Farmacovigilância
|
|
PSUR
|
relatórios periódicos atualizados de segurança
|
|
PGR
|
plano de gestão dos riscos
|
ANEXO — Figuras e Quadros
Figura 1: Número de pontos na agenda do Comité de Avaliação do Risco de Farmacovigilância (PRAC) de julho a dezembro de 2012, de janeiro a dezembro de 2013 e de janeiro a dezembro de 2014

Figura 2 Comunicação de relatórios de segurança de casos individuais para a base de dados EudraVigilance de países do Espaço Económico Europeu e de países fora do Espaço Económico Europeu em 2011 2014


PCS Profissionais de cuidados de saúde
Figura 3: Número de debates relacionados com os sinais, iniciais e de seguimento, no Comité de Avaliação do Risco de Farmacovigilância (PRAC), de setembro de 2012 a dezembro de 2014
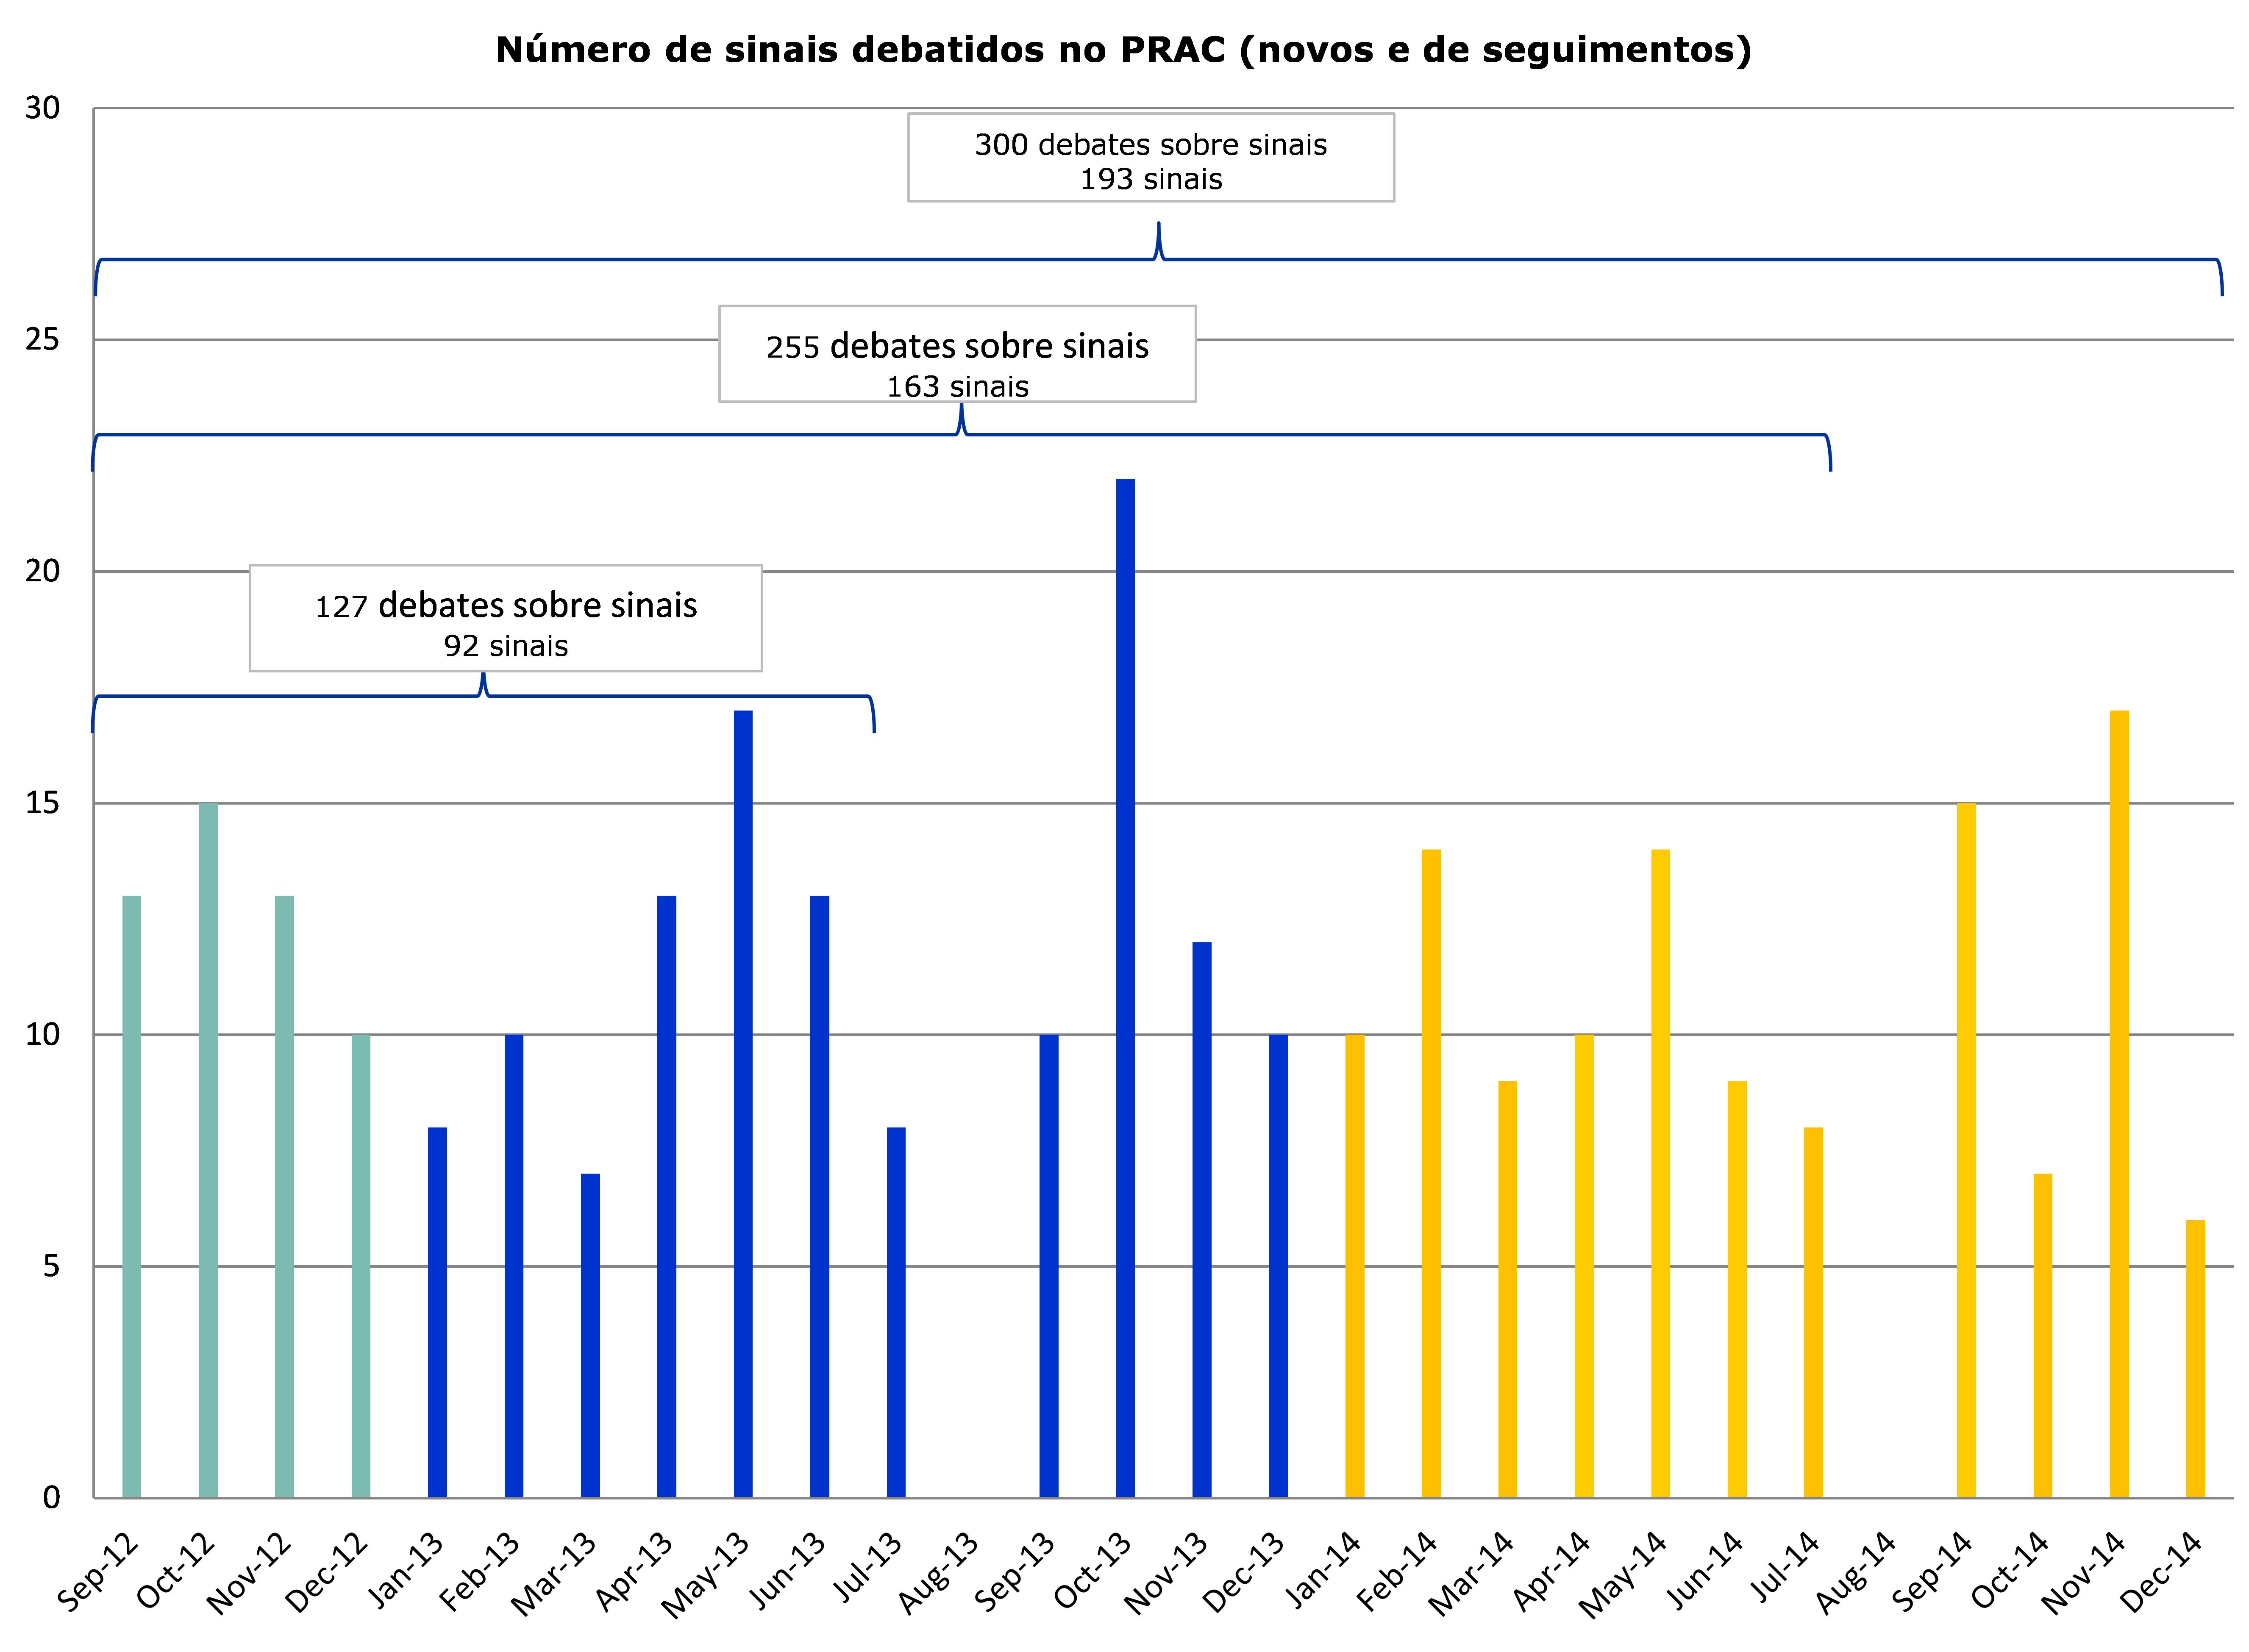
Figura 4: Tipo de ação regulamentar no seguimento da avaliação dos sinais pelo Comité de Avaliação do Risco de Farmacovigilância (PRAC), de setembro de 2012 a dezembro de 2014

Figura 5: Resultados da avaliação do relatório periódico atualizado de segurança (PSUR) pelo Comité de Avaliação do Risco de Farmacovigilância (PRAC), de setembro de 2012 a dezembro de 2014

PSUSA relatório periódico de segurança avaliação única
Figura 6: Consultas relacionadas com farmacovigilância, iniciadas em 2012, 2013 e 2014
|
Procedimento
|
Artigo
|
Iniciado em
|
Resultado
|
|
2012
|
|
|
|
|
Codeína
|
31.º
|
out. 12
|
A
|
|
Diclofenaco
|
31.º
|
out12
|
A
|
|
BACD (betaagonistas de curta duração)
|
31.º
|
nov12
|
A,R
|
|
SHA (Soluções de hidroxietilo de amido)
|
31.º
|
nov12
|
A
|
|
Almitrina
|
31.º
|
nov12
|
R
|
|
Diacereina
|
31.º
|
nov12
|
A
|
|
2013
|
|
|
|
|
Tredaptive, Trevaclyn, Pelzont — (ácido nicotínico/laropiprant)
|
20.º
|
jan13
|
S
|
|
Tetrazepam
|
107.ºI
|
jan13
|
S
|
|
Ciproterona, etinilestradiol — DIANE 35 e outros medicamentos que contêm 2 mg de acetato de ciproterona e 35 microgramas de etinilestradiol
|
107.ºI
|
fev13
|
A
|
|
Contracetivos hormonais combinados
|
31.º
|
fev13
|
A
|
|
Flupirtina
|
107.ºI
|
mar13
|
A
|
|
Domperidona
|
31.º
|
mar13
|
A,R
|
|
Ácido nicotínico e substâncias com ele relacionadas acipimox, nicotinato de xantinol
|
31.º
|
mar13
|
A
|
|
Kogenate Bayer/Helixate NexGen (octocog alfa)
|
20
|
mar13
|
A
|
|
Agentes ativos do sistema reninaangiotensina (RAS)
|
31.º
|
mai13
|
A
|
|
Protelos/Osseor (ranelato de estrôncio)
|
20
|
mai13
|
A
|
|
NUMETA G13 %E, NUMETA G16 %E, emulsão para perfusão e nomes associados (glucose, lípidos, aminoácidos e eletrólitos)
|
107.ºI
|
jun13
|
A,S
|
|
Medicamentos que contêm zolpidem
|
31.º
|
jul13
|
A
|
|
Medicamentos que contêm hidroxietilamido (HES)
|
107i
|
jul13
|
A
|
|
Medicamentos que contêm bromocriptina
|
31.º
|
set13
|
A
|
|
Substâncias relacionadas com o valproato
|
31.º
|
out13
|
A
|
|
Iclusig (ponatinib)
|
20.º
|
dez13
|
A
|
|
2014
|
|
|
|
|
Testosterona
|
31.º
|
abr14
|
A
|
|
Codeína para tosse na população pediátrica
|
31.º
|
abr14
|
A,R
|
|
Ambroxol/Bromexina
|
31.º
|
abr14
|
A
|
|
Metadona
|
107i
|
abr14
|
A,S
|
|
Hidroxizina
|
31.º
|
mai14
|
A
|
|
Corlentor e procoralan (ivabradina)
|
20
|
mai14
|
A
|
|
Ibuprofeno e dexibuprofeno
|
31.º
|
jun14
|
A
|
Legenda:
Consultas do artigo 20.º só estão em causa os medicamentos autorizados a nível central
Consultas do artigo 107.º consultas urgentes no interesse da União
Consultas do artigo 31.º consultas no interesse da União
A — alteração da autorização de introdução no mercado
R — revogação da autorização de introdução no mercado
S — suspensão da autorização de introdução no mercado